- Wissen
- Quelle: Campus Sanofi
- 06.10.2026
Ursachen der TTP im Überblick
TTP Auslöser sind klinische Faktoren wie Infektionen, Schwangerschaft oder Autoimmunerkrankungen, die bei bestehendem ADAMTS13-Mangel eine akute Episode der thrombotisch-thrombozytopenischen Purpura (TTP) triggern können. TTP ist eine seltene, aber akut lebensbedrohliche Störung der Blutgerinnung: Ein schwerer ADAMTS13-Mangel führt zur Akkumulation ultralanger von-Willebrand-Faktor-Multimere (vWF), die Mikrothromben und potenziell fatale Organschäden verursachen können.¹, ²
In der klinischen Praxis beobachten wir, dass verschiedene Faktoren eine akute aTTP-Episode triggern können, obwohl der genaue Zeitpunkt der Manifestation noch nicht vollständig geklärt ist.³ Diese Seite bietet Ihnen fundiertes Fachwissen zu den Auslösern, Ursachen und pathophysiologischen Mechanismen der TTP.
Was sind TTP Auslöser?
Bestimmte klinische Umstände können das Auftreten einer TTP-Episode begünstigen. Diese Auslöser wirken bei Personen, die bereits eine verminderte ADAMTS13-Aktivität aufweisen – sei es durch Autoantikörper (erworbene aTTP) oder durch einen Gendefekt (angeborene cTTP).
Zu den häufig beobachteten TTP Auslösern zählen:
- Infektionen (einschließlich HIV, SARS-CoV-2 und andere virale oder bakterielle Erreger)⁴ ⁵
- Autoimmunerkrankungen wie systemischer Lupus erythematodes (SLE), Antiphospholipid-Syndrom oder Sjögren-Syndrom⁶
- Schwangerschaft und postpartale Phase⁷
- Bestimmte Medikamente (z. B. Ticlopidin, Clopidogrel, Chinin, Chemotherapeutika)⁸
- Pankreatitis⁹
- Krebserkrankungen (malignomassozierte TMA)¹⁰
- Organtransplantationen (transplantationsassoziierte TMA)¹¹
Wichtiger Hinweis aus der klinischen Praxis: Warum sich eine akute TTP-Episode zu einem bestimmten Zeitpunkt manifestiert, ist noch nicht vollständig geklärt. Die genannten Faktoren werden in Zusammenhang mit aTTP beobachtet und gelten als mögliche Auslöser, nicht als gesicherte Kausalfaktoren.³ ¹²
Autoantikörper und erworbene aTTP
Autoantikörper und erworbene aTTP
Bei der erworbenen aTTP (autoimmunvermittelte TTP) hemmen Autoantikörper das Enzym ADAMTS13. Diese Antikörper blockieren oder neutralisieren die vWF-spaltende Protease, wodurch die ultralangen vWF-Multimere nicht mehr ausreichend gespalten werden.¹⁴
Die pathophysiologische Kaskade:
- Autoantikörper binden an ADAMTS13 und reduzieren dessen Aktivität auf unter 10 % (häufig sogar < 5 %).¹⁵
- ULvWF-Multimere akkumulieren im Blutfluss.
- Thrombozyten lagern sich an die Multimere an → Bildung von Mikrothromben in kleinen Blutgefäßen.
- Erythrozyten werden mechanisch zerstört (Fragmentozyten/Schistozyten) → mikroangiopathische hämolytische Anämie (MAHA).¹⁶
- Organschäden – vor allem in Gehirn, Nieren, Herz und Gastrointestinaltrakt – sind die klinische Folge.¹⁷
Die Schwere der Thrombozytopenie (meist < 30 × 10⁹/l) und die Höhe der LDH-Werte können wichtige Indikatoren für die Krankheitsaktivität sein.¹⁸
Gendefekt und angeborene cTTP
Bei der seltenen kongenitalen cTTP liegt die Ursache nicht in Autoantikörpern, sondern in einem Gendefekt im ADAMTS13-Gen. Die Protease wird dadurch strukturell nicht korrekt gebildet, was dauerhaft zu verminderter oder fehlender ADAMTS13-Aktivität führt.¹⁹
Charakteristika der cTTP:
- Autosomal-rezessiver Erbgang – beide Elternteile sind Träger einer Mutation.²⁰
- Erste Manifestation häufig bereits im Kindes- oder Jugendalter, teilweise auch neonatal.²¹
- Wiederkehrende TTP-Episoden über die gesamte Lebensspanne, oft getriggert durch Infektionen, Schwangerschaft oder andere Stressfaktoren.²²
- Pathophysiologie identisch zur aTTP: Akkumulation von ULvWF → Mikrothromben → MAHA → Organschäden.²³
Die Differenzierung zwischen aTTP und cTTP ist entscheidend für die Therapie.
Wie entsteht der ADAMTS13-Mangel bei TTP?
Basierend auf jahrzehntelanger Forschung und klinischer Erfahrung gilt der ADAMTS13-Mangel als zentrale Ursache der TTP. ADAMTS13 (A Disintegrin and Metalloproteinase with a ThromboSpondin type 1 motif, member 13) ist eine Protease. Unter physiologischen Bedingungen spaltet sie die ultralangen vWF-Multimere in kleinere, weniger thrombogene Einheiten.²⁵
Normale Funktion von ADAMTS13:
- Von-Willebrand-Faktor (vWF) wird in Endothelzellen synthetisiert und als ultralange Multimere freigesetzt.
- ADAMTS13 spaltet diese ULvWF-Multimere unter Scherstress im Blutfluss.
- Resultat: Kontrollierte Thrombozytenadhäsion, keine pathologische Thrombenbildung.²⁶
Bei TTP: ADAMTS13-Mangel führt zu unkontrollierter Thrombusbildung:
- Fehlende oder stark verminderte ADAMTS13-Aktivität (< 10 %, meist < 5 %).²⁷
- ULvWF-Multimere bleiben im Blutfluss bestehen.
- Thrombozyten binden spontan an ULvWF → disseminierte Mikrothromben in Arteriolen und Kapillaren.
- Mechanische Hämolyse: Erythrozyten werden beim Durchqueren der Thromben fragmentiert (Fragmentozyten).²⁸
- Thrombozytenverbrauch: Schwere Thrombozytopenie durch Einbau in Mikrothromben.²⁹
- Organschäden: Minderperfusion und Ischämie in Gehirn, Nieren, Herz, Gastrointestinaltrakt und anderen Organen.³⁰
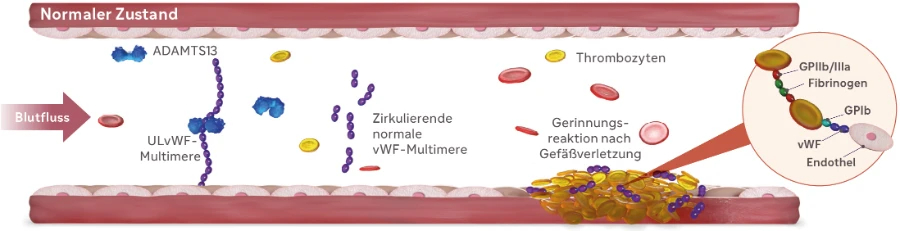
Abbildung: Normaler Zustand,nach3
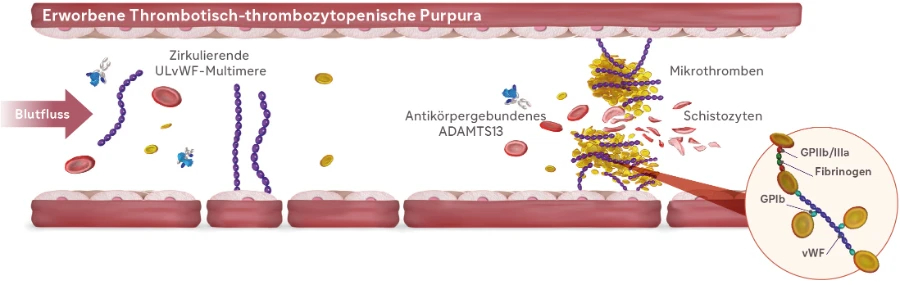
Abbildung: Pathopyhsiologie bei erworbener TTP, nach3
Die Geschwindigkeit der Diagnosestellung und des Therapiebeginns entscheidend für die Prognose ist: Ohne Behandlung versterben bis zu 90 % der Patient*innen; selbst mit Plasmaaustausch und Immunsuppression liegt die Mortalität bei bis zu 20 %.³¹ ³²
FAQ – Häufig gestellte Fragen zu TTP Auslösern
ADAMTS13 ist eine Protease, die ultralange Von-Willebrand-Faktor-Multimere (ULvWF) spaltet. Bei TTP ist die ADAMTS13-Aktivität auf unter 10 % reduziert (meist < 5 %), wodurch ULvWF akkumulieren und Mikrothromben bilden. Dieser ADAMTS13-Mangel ist die zentrale Ursache der TTP.³⁸
- aTTP (erworbene TTP): Autoantikörper hemmen ADAMTS13. Tritt meist im Erwachsenenalter auf, Frauen sind 2,5–3,5-mal häufiger betroffen.3
- cTTP (kongenitale TTP): Genetischer Defekt im ADAMTS13-Gen, autosomal-rezessiv vererbt. Erste Manifestation oft im Kindesalter.
Ja. Schwangerschaft ist ein bekannter Auslöser für akute TTP-Episoden, insbesondere im zweiten und dritten Trimenon sowie postpartal. Der genaue Mechanismus ist unklar, möglicherweise spielen hormonelle und immunologische Veränderungen eine Rolle.⁴¹ Eine Differenzierung zu schwangerschaftsassoziierten TMAs (z. B. HELLP-Syndrom, Präeklampsie) ist entscheidend.⁴²
Bei der aTTP bildet das Immunsystem IgG-Autoantikörper gegen ADAMTS13. Diese Antikörper binden an die Protease und hemmen deren Aktivität oder beschleunigen deren Abbau. Warum das Immunsystem diese Autoantikörper bildet, ist noch nicht vollständig verstanden – genetische Prädisposition und Umweltfaktoren spielen wahrscheinlich eine Rolle.⁴³
Mehr zum Thema TTP
Vertiefen Sie Ihr Wissen zur thrombotisch-thrombozytopenischen Purpura:
TTP-Symptome
Erfahren Sie, welche organübergreifenden Symptome auf eine TTP hinweisen und wie Sie diese frühzeitig erkennen.
TTP-Diagnosealgorithmus
Lernen Sie den strukturierten diagnostischen Ansatz kennen – von der Verdachtsdiagnose bis zur Konfirmation durch ADAMTS13-Testung.
Was ist TTP?
Grundlegendes Verständnis der Erkrankung, Epidemiologie und Klassifikation der thrombotischen Mikroangiopathien.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Zheng XL et al., J Thromb Haemost. 2020;18(10):2486–2495.
- Kremer Hovinga JA et al., Nat Rev Dis Primers. 2017;3:17020.
- Azoulay E et al., Chest. 2017;152(2):424–434.
- Schwaegermann MK et al., Hamostaseologie. 2023;43(3):215–218.
- Campistol JM et al., Nefrologia. 2015;35(5):421–447.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- George JN et al., Blood. 2010;116(20):4060–4069.
- Bommer M, Dtsch Aerztebl Int. 2018;115:327–334.
- Azoulay E et al., Chest. 2017;152(2):424–434.
- Campistol JM et al., Nefrologia. 2015;35(5):421–447.
- Miesbach W et al., Orphanet J Rare Dis. 2019;14(1):260.
- Gesellschaft für Thrombose und Hämostaseforschung (GTH): S3-Leitlinie Diagnostik, Therapie und Nachsorge der thrombotisch thrombozytopenischen Purpura (TTP). Version 1.0/2025.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- Zheng XL et al., J Thromb Haemost. 2025;23(11):3711–3732.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Kremer Hovinga JA et al., Nat Rev Dis Primers. 2017;3:17020.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- Loirat C et al., Curr Opin Pediatr. 2013;(2):216–224.
- Joly BS et al., Lancet Haematol. 2016;(11):e537–e546.
- Yagi H et al., Presse Med. 2012;41:e137–e155.
- Reese JA et al., Pediatr Blood Cancer. 2013;60:1676–1682.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Gesellschaft für Thrombose und Hämostaseforschung (GTH): S3-Leitlinie 2025.
- Zheng XL et al., J Thromb Haemost. 2020;18(10):2486–2495.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Zheng XL et al., J Thromb Haemost. 2025;23(11):3711–3732.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- Kremer Hovinga JA et al., Nat Rev Dis Primers. 2017;3:17020.
- Sayani FA, Abrams CS, Blood. 2015;125(25):3860–3867.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- Zheng XL et al., J Thromb Haemost. 2025;23(11):3711–3732.
- Gesellschaft für Thrombose und Hämostaseforschung (GTH): S3-Leitlinie 2025.
- Gesellschaft für Thrombose und Hämostaseforschung (GTH): S3-Leitlinie 2025.
- Wiernek SL et al., World J Cardiol 2018; 10(12): 254–266.
- Little DJ et al. Kidney Int Rep. 2017;2:1088–1095.
- Joly BS et al., Blood. 2017;129(21):2836–2846.
- Miesbach W et al., Orphanet J Rare Dis. 2019;14(1):260.
- Loirat C et al., Curr Opin Pediatr. 2013;(2):216–224.
- Scully M et al., Br J Haematol. 2012;158(3):323–335.
- Campistol JM et al., Nefrologia. 2015;35(5):421–447.
- Zheng XL et al., J Thromb Haemost. 2020;18(10):2486–2495.
Header-Foto: Sanofi-Aventis Deutschland GmbH MAT-DE-2303124–3.0–10/2026
