- Artículo
- Fuente: Campus Sanofi
- 15 sept 2026
¿Cómo se diagnostica la enfermedad de Fabry?
IDENTIFICAR
Considerar la posibilidad de EF en pacientes con HVI o MCH sin causa aparente, ERC sin causa aparente o afectación del SNC o SNP1-3
CRIBAR
El cribado de grupos con alto riesgo de padecer la EF ayuda a evitar retrasos en el diagnóstico y puede contribuir al tratamiento precoz específico.4-6
DIAGNOSTICAR
La EF se diagnostica determinando los niveles de la enzima ɑ-Gal A, Liso-Gb3 y realizando pruebas genéticas de confirmación.3,4,7
Debido a la naturaleza progresiva de la enfermedad de Fabry, el diagnóstico precoz es fundamental.8,9 |
La variabilidad en el debut de la enfermedad de Fabry y los síntomas inespecíficos suelen dificultar un diagnóstico adecuado y precoz.8,9
- El retraso entre el inicio de los síntomas y el diagnóstico de la enfermedad de Fabry es de unos 15 años de media.10
- Los pacientes con enfermedad de Fabry visitan una media de 10 especialistas previamente al diagnóstico de la enfermedad.11
ɑ-Gal A: ɑ-galactosidasa A; EF: enfermedad de Fabry; ERC: enfermedad renal crónica; HVI: hipertrofia ventricular izquierda;
Liso-Gb3: globotriaosilesfingosina; MCH: miocardiopatía hipertrófica; SNC: sistema nervioso central; SNP: sistema nervioso periférico.
Referencias: 1. Doheny D et al. J Med Genet 2018; 0: 1-8. 2. Mallett A et al. BMC Nephrology 2022; 23:169. 3. Arbelo E et al. Eur Heart J 2023; 44(37): 3503-362. 4. Sadasivan C et al. PLoS One 2020; 15(9): e0239675. 5. Germain DP. Orphanet J Rare Dis 2010; 5: 30.
6. Desnick RJ et al. In: Valle D, Beaudet AL, Vogelstein B, et al, eds. The Online Metabolic and Molecular Bases of Inherited Disease. McGraw-Hill; 2014. Disponible en https://ommbid.mhmedical.com/contentaspx?sectionid=225546984&bookid=2709&Resultclick=2.
7. Balendran S et al. Clin Genet 2020; 97: 655-660. 8. Desnick RJ, et al. J Pediatr 2004; 144: S20-S26. 9. Wilcox WR. J Pediatr 2004; 144: S3-S14. 10. Raisin R, et al. Int J Clin Pract. 2017. 11. Rozenfeld PA. Fabry disease: treatment and diagnosis. IUBMB Life. 2009.
Continúa navegando para descubrir la enfermedad de Fabry:
Identificación y cribado de grupos de alto riesgo
La enfermedad de Fabry es un trastorno multisistémico que afecta a diversos órganos.
- El diagnóstico puede requerir la colaboración y la comunicación entre genetistas, asesores genéticos, nefrólogos, neurólogos, pediatras, dermatólogos, cardiólogos, internistas, oftalmólogos y gastroenterólogos, entre muchas otros especialistas.
Afectación renal
¿Qué debe hacer sospechar de enfermedad de Fabry a un nefrólogo?
Una ERC sin causa aparente podría estar relacionada con la enfermedad de Fabry.1
1 de cada 500
hombres y mujeres diagnosticados con ERC en estadio 1-5 podría tener enfermedad de Fabry.*,1
*De los 2.992 pacientes con ERC en estadio 1-5 que se sometieron a cribado, 6 (0,20 %) fueron diagnosticados de enfermedad de Fabry, 2.902 (96,99 %) no padecían la enfermedad de Fabry y 84 (2,81 %) tuvieron resultados no concluyentes. La edad media de los pacientes diagnosticados de enfermedad de Fabry era de 48,5 años; 5 eran hombres (0,29 %) y 1 era mujer (0,08 %); 4 estaban recibiendo tratamiento de sustitución renal (2 en diálisis y 2 trasplantados) y 3 acaban de ser diagnosticados.¹
Los signos y síntomas renales que deberían hacer sospechar de una posible enfermedad de Fabry son:2

- Historia familiar de nefropatía.
- Isostenuria, disfunción tubular e hiperfiltración glomerular.
- Pacientes jóvenes con insuficiencia renal no filiada, proteinuria o albuminuria.
- Microhematuria, quistes o síndrome nefrótico.
- Sin hipertensión arterial generalmente.
- Síntomas extranefrológicos (afectación cardíaca, afectación del SNC, dolor neuropático y crisis febriles en la infancia, angioqueratomas, córnea verticilata).
El diagnóstico diferencial de la afectación renal en la enfermedad de Fabry debe realizarse principalmente con las siguientes entidades:3-5
- Nefropatía IgA.
- Síndrome Alport.
- Vasculitis.
- Glomeruesclerosis segmentaria y focal.
- Lupus eritematoso sistémico.
La confirmación diagnóstica se apoya en la realización de una biopsia renal y estudio mediante microscopía electrónica, donde se identifican depósitos de glucoesfingolípidos característicos, localizados en el mesangio y a nivel glomerular3-5
Las directrices internacionales recomiendan realizar un test DBS para diagnosticar precozmente la enfermedad de Fabry en pacientes con ERC sin causa aparente en las siguientes edades:*4

*Recomendado por European Renal Best Practice, el organismo oficial de directrices de la Asociación Renal Europea/Asociación Europea de Diálisis y Trasplante.4
Afectación cardíaca
¿Qué debe hacer sospechar de enfermedad de Fabry a un cardiólogo?
Una HVI o MCH sin causa aparente podría estar relacionada con enfermedad de Fabry.7
~ 1 de cada 100
hombres y mujeres con HVI o MCH podria presentar enfermedad de Fabry.*,**,7
*En una población seleccionada.7
**Identificado por una mutación patógena del gen GLA en un análisis de prevalencia de 2018.7
Los signos y síntomas cardíacos que deberían hacer sospechar de un posible diagnóstico de enfermedad de Fabry son:
- Miocardiopatía hipertrófica concéntrica aislada (sin HTA, ni comorbilidades).
- Cardiopatía isquémica con arterias coronarias normales.
- Afectación difusa: miocardio, válvulas, arritmias.
- Realce tardío infero-lateral basal, intramural y subepicárdico.
- PR corto y T negativas.
- Síntomas extracardíacos (afectación renal, afectación del SNC, dolor neuropático y crisis febriles en la infancia, angioqueratomas, córnea verticilata).
El cribado de pacientes de alto riesgo para excluir la enfermedad de Fabry del diagnóstico diferencial consiste en:6

HVI
· Intervalo PR corto en pacientes jóvenes
· Bloqueos auriculoventriculares en pacientes adultos
· Bradicardia
· Incompetencia cronotrópica

HVI con función sistólica normal
· Hipertrofia desproporcionada de los músculos papilares8
· Engrosamiento de la válvula mitraI y aórtica con regurgitación leve o moderada
· Reducción de la tensión longitudinal global

Realce tardío de gadolinio basal-inferolateral
· T1 nativo bajo (precaución con la «pseudonormalización» en las zonas afectadas por fibrosis)
· T2 focal/global alta

Troponina de alta sensibilidad elevada
· NT-proBNP elevado
Se recomienda realizar un test DBS para diagnosticar precozmente la enfermedad de Fabry en pacientes con HVI o MCH sin causa aparente.6
Afectación neuronal
¿Qué debe hacer sospechar de enfermedad de Fabry a un neurólogo?
Los signos y síntomas neuronales que deberían hacer sospechar de una posible enfermedad de Fabry incluyen manifestaciones tanto del SNP como del SNC:
Afectación del SNP
La manifestación más característica es una neuropatía de fibras finas que se presenta con:
- Acroparestesias de inicio en la primera década de la vida.
- Crisis de dolor abdominal y fiebre.
- Exacerbaciones de dolor espontáneas o desencadenadas por ejercicio, calor o fiebre.
- Intolerancia al ejercicio.
- Crisis de diarrea o estreñimiento.
- Hipohidrosis o anhidrosis (reducción de sudoración, lágrimas y saliva, y dificultad para regular la temperatura).
Afectación del SNC
- Ictus agudo entre 30 y 40 años sin factores de riesgo cardiovasculares convencionales.
- Exacerbaciones de dolor espontáneas o desencadenadas por ejercicio, calor o fiebre.
- Leucopatía isquémica asintomática en pacientes menores de 50 años.
- Dolicoectasia intracraneal basilar.
Diagnóstico diferencial neurológico de la enfermedad de Fabry9
En la enfermedad de Fabry, los síntomas neurológicos suelen aparecer en la primera década de la vida. Sin embargo, en muchos casos estos signos iniciales no se reconocen como parte de una enfermedad rara o tienden a atribuirse a otras causas, como dolores debido al crecimiento.
La exploración neurológica suele ser normal en la mayoría de los pacientes, al igual que las pruebas complementarias realizadas de forma habitual, como el electroneurograma.
Por ello, ante la presencia de un paciente en la primera o segunda década de vida con alteraciones sensitivas en manos y pies, es importante considerar la posibilidad de enfermedad de Fabry dentro del diagnóstico diferencial.
En estos casos, resulta fundamental buscar activamente otros signos y síntomas característicos de la enfermedad, como:
Angioqueratomas |
Córnea verticilata |
Crisis de dolor abdominal |
ECG: electrocardiograma; ERC: enfermedad renal crónica ; ESC: Sociedad Europea de Cardiología; HTA: hipertensión arterial; HVI: hipertrofia ventricular izquierda; MCH: miocardiopatía hipertrófica; NT-proBNP: fracción aminoterminal del péptido natriurético tipo B; RMC: resonancia magnética cardíaca; SNC: sistema nervioso central; SNP: sistema nervioso periférico; TAC: tomografía axial computarizada; T1: ponderado en T1; T2: ponderado en T2.
Referencias: 1. Mallett A et al. BMC Nephrology 2022; 23: 169. 2. Sanchez-Niño, A; Ortiz. Med Clin (Barc)2017; 148:132-138. 3. Schiffmann R et al. Kidney Int 2017; 91:284-293. 4. Terryn W, et al. Nephrol Dial Transplant 2013; 28:505-517. 5. Beirao I et al. Inborn Errors of Metabolism 2016; 4:1-11. 6. Arbelo E et al. Eur Heart J 2023; 44(37): 3503-3626. 7. Doheny D et al. J Med Genet 2018; 0:1-8. 8. Pieroni M et al. J Am Coll Cardiol 2021; (7). 9. Thomas AS. Expert Opin Med Diagn 2013; 7(6): 589-99.
Diagnóstico diferencial y anamnesis dirigida
Diagnóstico diferencial
¿Qué patologías deben considerarse en el diagnóstico diferencial de la enfermedad de Fabry?
Los síntomas de la enfermedad de Fabry pueden confundirse con otras enfermedades, entre las que se incluyen:1
- Artritis reumatoide juvenil.
- Fiebre reumática.
- Eritromelalgia.
- Neurosis.
- Síndrome de Raynaud.
- Esclerosis múltiple.
- Lupus.
- Dolores del crecimiento.
- Enfermedad vascular del colágeno.
- Apendicitis aguda.
¿Qué señales de alarma ayudan a sospechar de la enfermedad de Fabry?2
Hipohidrosis, intolerancia al calor/frío y al ejercicio físico
Córnea verticillata
Dolor neuropático
Antecedentes familiares de enfermedad renal/cardíaca
Pérdida de audición (progresiva o repentina), acúfenos, vértigo
Síntomas gastrointestinales (náuseas, vómitos, diarrea)
Angioqueratomas
Afectación renal (proteinuria/ albuminuria)
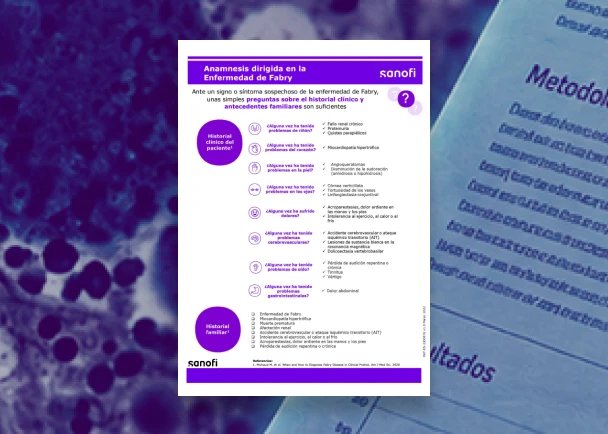
Anamnesis dirigida
¿Qué preguntas realizar ante la sospecha de enfermedad de Fabry?
Ante un signo o síntoma sospechoso de enfermedad de Fabry, es fundamental realizar una anamnesis dirigida que explore síntomas personales y antecedentes familiares sugestivos.
En este contexto, se pueden plantear un par de preguntas, que son suficientes para incrementar la sospecha del diagnóstico:3
- ¿Alguna vez ha sufrido usted o tiene un familiar con problemas de riñón?
- ¿Alguna vez ha sufrido usted o tiene un familiar con problemas de corazón?
Diagnóstico de confirmación
¿Cómo se confirma el diagnóstico de la enfermedad de Fabry?
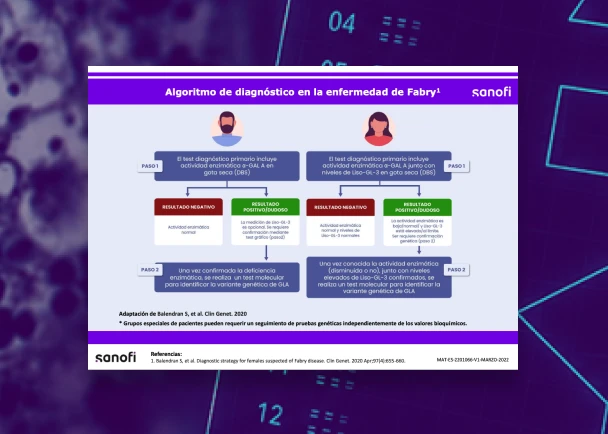
El diagnóstico se confirma mediante la baja o nula actividad de la enzima α-Gal A en plasma o suero, leucocitos, biopsias de tejidos o fibroblastos cultivados.1,2
- En mujeres, es recomendable un análisis genético para establecer el diagnóstico definitivo.1,2
¿Cómo se puede determinar la actividad de α-Gal A?
Los test DBS permiten determinar la actividad α-Gal A del paciente (y sus niveles de Liso-Gb3).3-6
- El análisis genético de GLA puede confirmar el diagnóstico de enfermedad de Fabry.3-6
El test para diagnosticar enfermedad de Fabry es rápido y sencillo7

*Para realizar la prueba genética, contacta con el Departamento Médico.
-
Para la prueba de gota de sangre seca, solicita el test DBS.
α-Gal A: α-galactosidasa A; DBS: gota de sangre seca; Liso-Gb3: globotriaosilesfingosina.
Referencias: 1. Shabbeer J, et al. Hum Mutat 2005; 25: 299-305. 2. Eng CM, et al. Genet Med 2006; 8(9): 539-548. 3. West M et al. Rare Dis Orphan Drugs J 2024; 3: 22. 4. Laney DA et al. J Genet Counsel 2013; 22: 555-564. 5. Balendran S et al. Clinical Genetics 2020; 97: 655-660. 6. Arbelo E et al. Eur Heart J 2023; 44: 3503-3626. 7. Sadasivan C et al. PLoS One 2020; 15(9): e0239675.
Herencia y cribado familiar
¿Cómo se hereda la enfermedad de Fabry?
Como es una enfermedad ligada al cromosoma X, la enfermedad de Fabry se transmite tanto por hombres como por mujeres.1
- Los hombres afectados (con una mutación en el gen GLA) transmiten la enfermedad a todas sus hijas, pero no a sus hijos.
- Las mujeres con una mutación en el gen GLA tienen un 50 % de probabilidades de transmitir la enfermedad a sus hijos/as.

Estudio familiar
¿Por qué es importante realizar un estudio familiar de los pacientes con enfermedad de Fabry?
El cribado clínico y genético de los miembros en riesgo de familias de pacientes con enfermedad de Fabry recién diagnosticada es de importancia crítica, ya que se pueden identificar miembros adicionales de la familia con la enfermedad de Fabry a partir de cada paciente individual.2,3
- El cribado genético de los familiares puede reducir el tiempo de diagnóstico y garantizar un tratamiento precoz y adecuado antes de que la enfermedad progrese.2-4
A través del screening familiar de un paciente índice con enfermedad de Fabry, se diagnostica, de media, a
5 familiares adicionales4,5
La ausencia de antecedentes familiares no descarta un diagnóstico de la enfermedad de Fabry.4
- Aunque los antecedentes familiares positivos son un indicador sólido de que se trata de la enfermedad de Fabry, se han documentado mutaciones de novo o espontáneas.
¿Cómo se realiza el estudio familiar?
Para identificar a los miembros en riesgo de presentar enfermedad de Fabry, se realiza un análisis de los antecedentes familiares siguiendo el patrón de herencia ligada al cromosoma X mediante un diagrama de cribado familiar.4
Un árbol genealógico detallado de la enfermedad de Fabry debe mostrar:4
- Pacientes que se han sometido a una evaluación clínica.
- Pacientes que se han sometido a pruebas genéticas.
- Pacientes fallecidos.

- II-2, III-3 y IV-1 son familiares en riesgo y deben someterse a pruebas de detección de la enfermedad de Fabry.
- Todas las mujeres potencialmente afectadas deben someterse a pruebas genéticas.4
Referencias: 1. Germain DP. Fabry disease. Orphanet J Rare Dis. 2010; 5:30. 2. Ortiz A, et al. Mol Genet Metab. 2018; 123(4): 416-427. 3. Wanner C et al. Mol Genet Metab 2019; 126: 210-211. 4. Germain DP et al. Mol Genet Genomics 2021; 9(5): e1666. 5. Laney D et al. J Genet Counsel 2008; 17: 79-83.
MAT-ES-2602513 V2 Septiembre 2026