- Artículo
- Fuente: Campus Sanofi
- 15 sept 2026
¿Qué es la enfermedad de Fabry?
La enfermedad de Fabry es una enfermedad de depósito lisosomal progresiva y potencialmente mortal, causada por la deficiencia de la enzima α-Gal A, lo que conduce a la acumulación de GL3 en las células, especialmente en el endotelio vascular.1
Es una enfermedad rara multisistémica, progresiva y ligada al cromosoma X, que puede afectar a hombres y mujeres de cualquier edad y origen étnico.2
Aproximadamente
1 de cada 40.000
hombres padece la
enfermedad de Fabry3
Aproximadamente
1 de cada 20.000
mujeres padece la
enfermedad de Fabry3
Enfermedad de Fabry1-4:

- Enfermedad de depósito lisosomal.
- Progresiva.
- Ligada al cromosoma X.
- Afecta a hombres y mujeres.
α-Gal A: enzima α-galactosidasa A; GL3: globotriaosilceramida.
Referencias: 1. Schaefer RM, et al. Drugs 2009; 69(16): 2179-2205. 2. Desnick, RJ, et al. "α-Galactosidase A Deficiency: Fabry Disease." The Online Metabolic and Molecular Bases of Inherited Disease Eds. David L. Valle, et al. McGraw-Hill, 2019. Disponible en https://ommbid.mhmedical.com/content.aspx?bookid=2709§ionid=225546984. 3. Spada M et al. Am J Hum Genet 2006; 79(1): 31-40.
4. Laney D et al. J Genet Counsel 2008: 17; 79-83.
Continúa navegando para descubrir la enfermedad de Fabry:
Genética
¿Cuál es la causa de la enfermedad de Fabry?
La enfermedad de Fabry es una enfermedad genética causada por mutaciones en el gen GLA, localizado en el cromosoma X.1,2
Las mutaciones en el gen GLA alteran la síntesis o la función de la enzima α-Gal A.1,2
Estas mutaciones pueden provocar:1,2
- Completa deficiencia de la enzima α-Gal A.
- Presencia de α-Gal A con baja actividad enzimática.
- Presencia de α-Gal A con actividad enzimática residual.
La deficiencia completa o parcial de α-Gal A provoca la acumulación progresiva de glicoesfingolípidos, particularmente de GL3, en los lisosomas de numerosos tipos de células.1,2
- Esta acumulación de GL3 desencadena las manifestaciones clínicas de la enfermedad de Fabry.
α-Gal A: enzima α-galactosidasa A; GL3: globotriaosilceramida.
Referencias: 1. Schaefer RM, et al. Drugs 2009; 69(16): 2179-2205. 2. Desnick RJ, et al. "α-Galactosidase A Deficiency: Fabry Disease." The Online Metabolic and Molecular Bases of Inherited Disease Eds. David L. Valle, et al. McGraw-Hill, 2019. Disponible en https://ommbid.mhmedical.com/content.aspx?bookid=2709§ionid=225546984.
Fisiopatología
¿Cuál es el mecanismo fisiopatológico principal de la enfermedad de Fabry?
La enfermedad de Fabry es un trastorno de depósito lisosomal, que se produce por acumulación de GL3 en los lisosomas.1
Personas sin la enfermedad
La enzima α-Gal A descompone la GL3 y otros esfingolípidos dentro de los lisosomas, evitando
su acumulación.
Personas con enfermedad de Fabry
Los defectos en la producción o en la función de la enzima α-Gal A impiden la descomposición de la GL3 y esto provoca su acumulación en los lisosomas de las células.
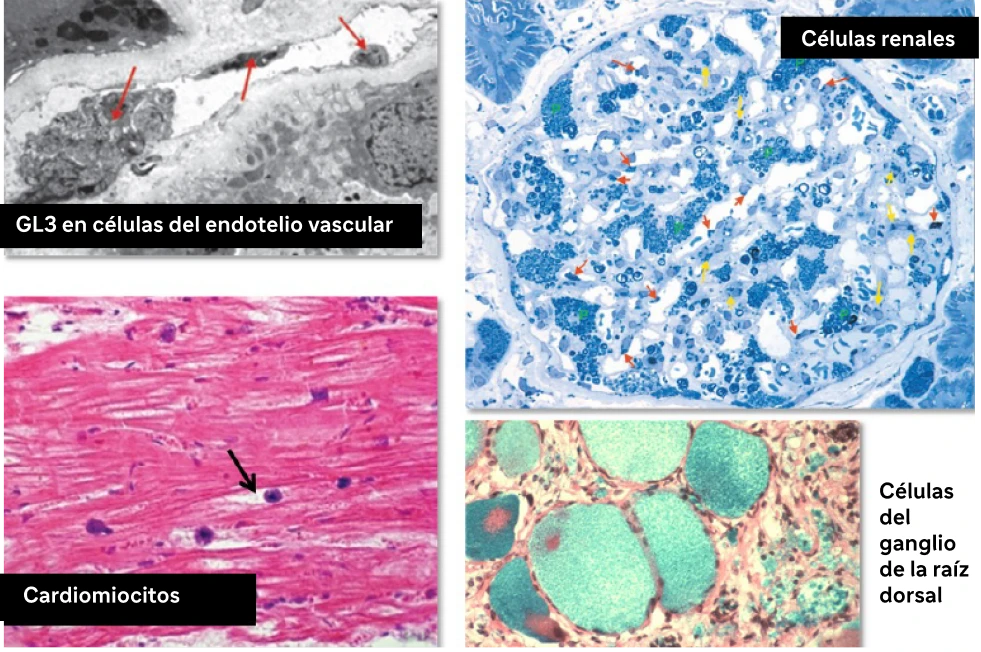
¿En qué tipo de células se acumula GL3?2-4
| En el endotelio vascular y células del músculo liso |
| Múltiples tipos de células renales, incluidos podocitos |
| Cardiomiocitos, células del sistema circulatorio |
| Células neuronales |
| Otros muchos tipos celulares |
¿Qué provoca la acumulación de GL3?
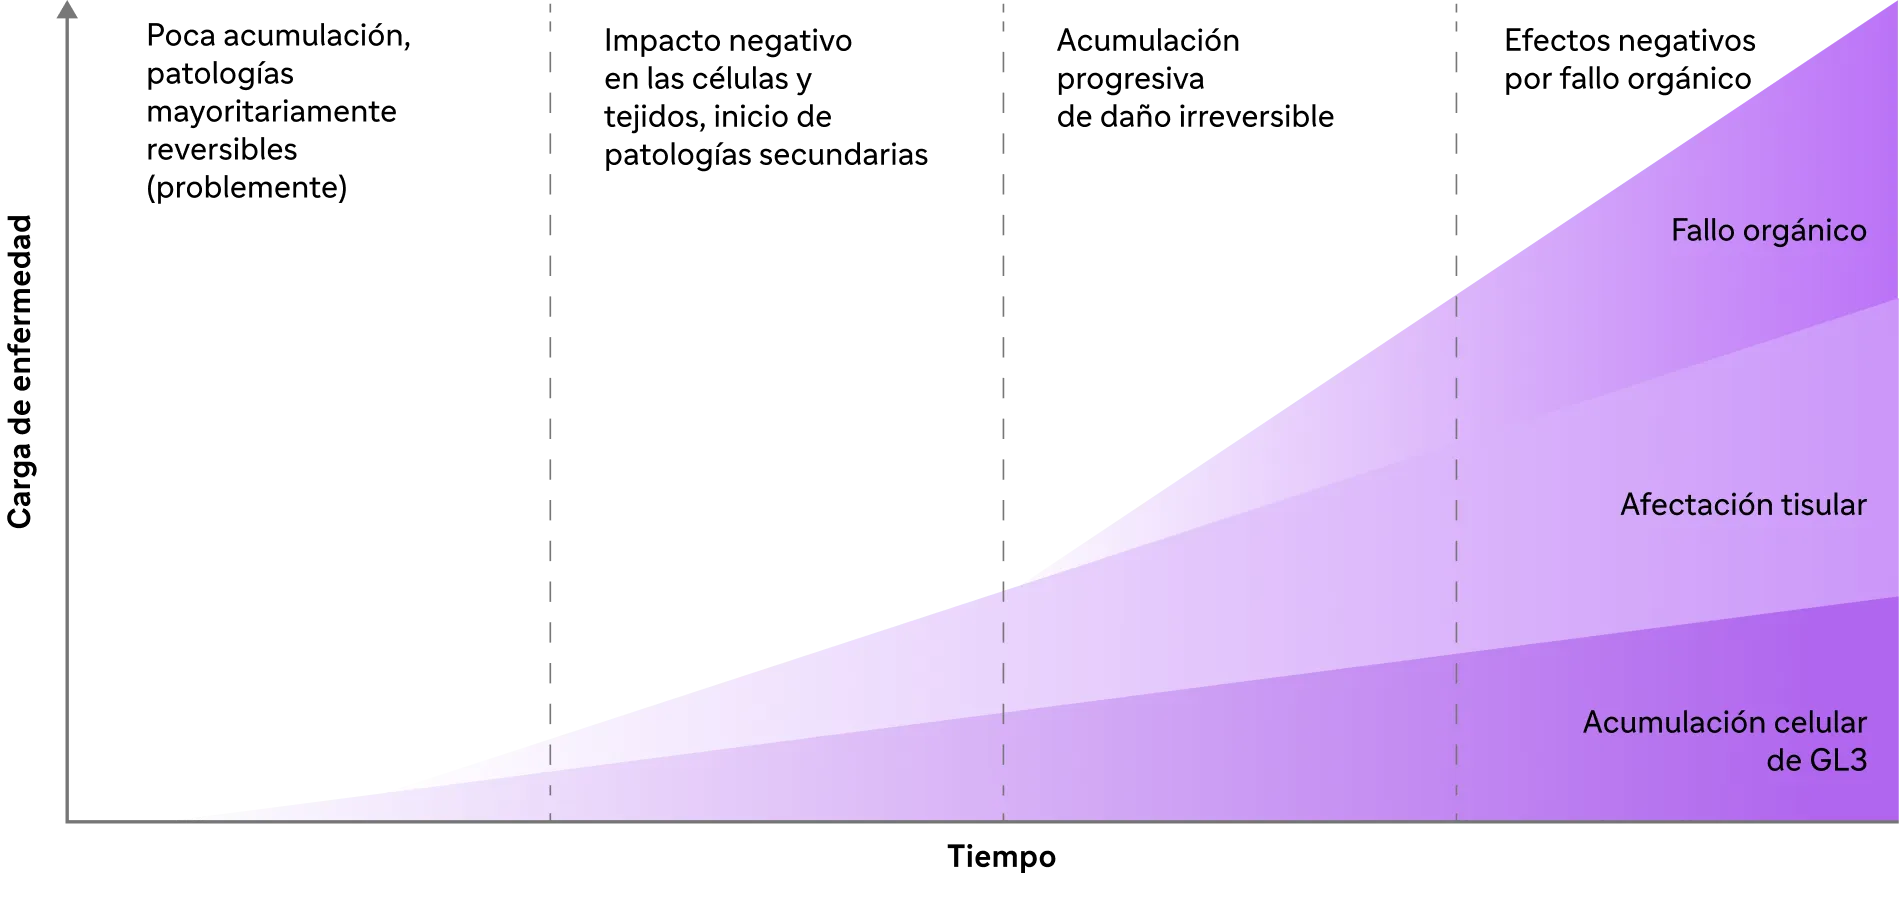
La acumulación de GL3 en el endotelio vascular da lugar a un espectro progresivo de afectación en diferentes sistemas orgánicos y se considera una característica distintiva de la enfermedad de Fabry5,6
Extraída de Eng CM et al. 2007.7
Espectro de hallazgos fisiopatológicos progresivos en sistemas orgánicos6
α-Gal A: enzima α-galactosidasa A; GL3: globotriaosilceramida.
Referencias: 1. Schaefer RM, et al. Drugs 2009; 69(16): 2179-2205. 2. Thurberg BL, et al. Kidney Int 2002;62:1933-46 3. Linhart A,
et al. Heart 2007;93: 528-35. 4. Burlina AP, et al. BMC Neurol. 2011;11:64. 5. Wanner C, et al. Mol Genet Metab 2018;124(3):189-203.
6. Eng CM, et al. Genet Med 2006;8:539-48. 7. Eng CM, et al. J Inherit Metab Dis 2007;30(2):184-192. 8. Tondel C, et al. Nephron 2015;129:16-21. 9. Wijburg FA, et al. PLoS One 2015;10:e0124997.
Signos y síntomas
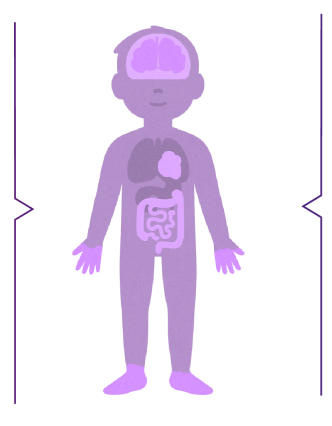
¿Cuáles son los signos y síntomas que deben hacerte sospechar de enfermedad de Fabry en niños?
La enfermedad de Fabry en niños puede manifestarse con síntomas aparentemente inespecíficos, pero reconocerlos a tiempo es clave para iniciar un diagnóstico precoz y evitar un daño orgánico progresivo.1
Ojos
Cornea verticillata
Corazón
Arritmias
Anomalías circulatorias Disfunción valvular
Hipertrofia ventric. izquierdo
Tracto gastrointestinal
Calambres abdominales
Diarrea
Hichazón
Náuseas
Piel
Angioqueratomas
Problemas psicológicos
Fatiga
Oído
Pérdida audición, tinnitus
Crecimiento retardado
Riñón
Hiperfiltración
Microalbuminuria/Proteinuria
Deterioro de la capacidad de concentración urinaria
Excreciones GL3
SNP
Crisis de episodios dolorosos
Dolor ardiente crónico (en manos y pies)
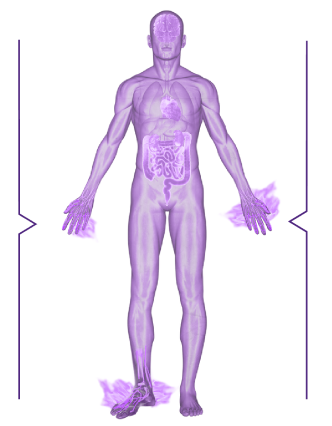
¿Cuáles son los signos y síntomas que deben hacerte sospechar de enfermedad de Fabry en adultos?
Entre los signos y síntomas que deben alertar de la posibilidad de enfermedad de Fabry en adultos destacan los siguientes.1
Ojos
Cornea verticillata
Corazón
Arritmias
Anomalías circulatorias Disfunción valvular
HVI
Infarto miocardio
Insuficiencia cardiaca
Muerte súbita
Tracto gastrointestinal
Calambres abdominales
Diarrea
Hinchazón
Nausea
Piel
Angioqueratomas
Problemas psicológicos
Fatiga
SNC
AIT
Ictus juvenil
Oído
Pérdida audición, tinnitus
Riñón
Proteinuria
Disminución progresiva TFG
Insuficiencia renal
SNP
Crisis de dolor neuropático
Dolor ardiente crónico (en manos y pies)
Acroparestesias (hormigueo, entumecimiento o dolor en extremidades distales)
Anomalías sensoriales (disminución o alteración de la sensibilidad)
Hipohidrosis (disminución del sudor, asociada a piel seca e intolerancia al calor, frío o ejercicio)
¿Los síntomas en la enfermedad de Fabry aparecen al mismo tiempo?
La aparición de los síntomas en la enfermedad de Fabry es progresiva2,3:
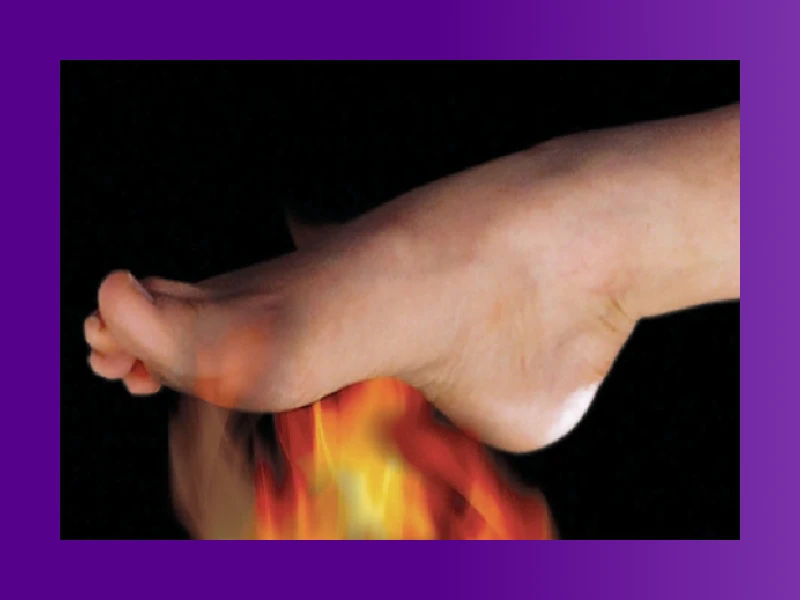
Infancia y adolescencia (<16 años)
Síntoma temprano de la enfermedad de Fabry: dolor ardiente en las manos y los pies. Fuente: Sanofi-Aventis Deutschland GmbH.
· Dolores neuropáticos (polineuropatía inespecífica, crisis de dolor)
· Alteraciones oftalmológicas (córnea verticilata)
· Trastornos gastrointestinales
· Angioqueratomas
· Alteraciones renales (proteinuria, microalbuminuria)
· Hipohidrosis
· Hipersensibilidad al calor/frío
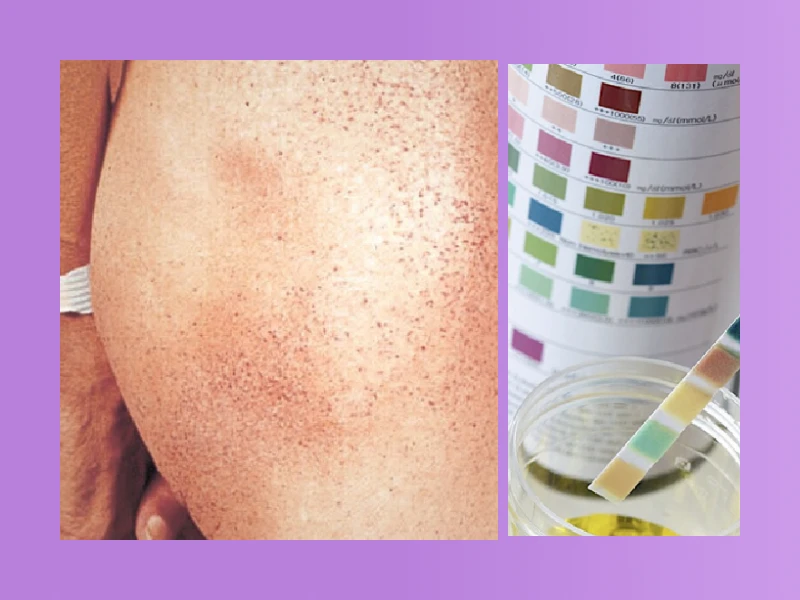
Edad adulta temprana (17 a 30 años)
Imagen: Síntoma de Fabry: angioqueratomas, muy visibles en la zona del traje de baño. Cortesía de R. J. Desnick, PhD, MD, Nueva York, EE. UU.
· Aparición de más angioqueratomas
· Nefropatía (proteinuria e insuficiencia renal progresiva)
· HVI
· Arritmias
· AIT o ictus
· Progresión de los síntomas
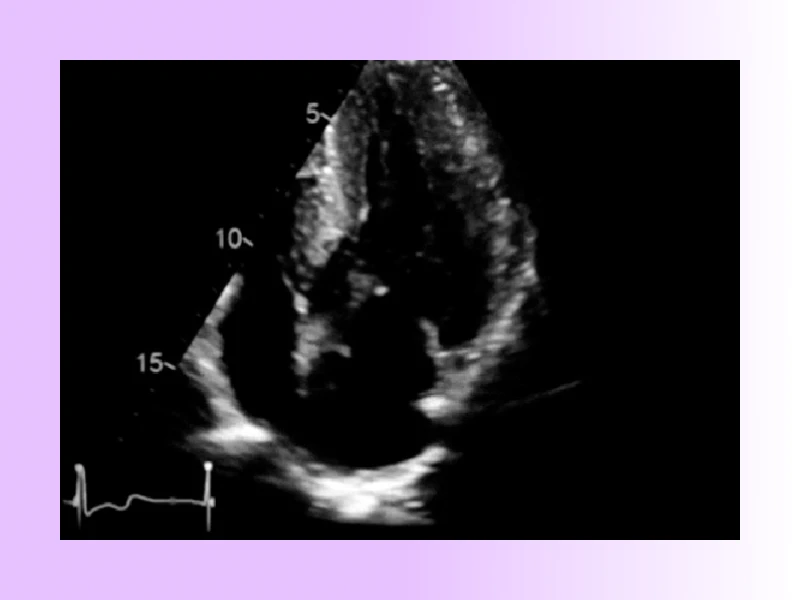
Edad adulta tardía (>30 años)
Músculo papilar prominente en la enfermedad de Fabry en la proyección apical de 4 cámaras. Extracto del vídeo «Enfermedad de Fabry en el ecocardiograma», Sanofi Genzyme.
· Insuficiencia cardíaca, arritmias, HVI avanzada, músculo papilar prominente, muerte súbita cardíaca
· Recurrencias de AIT e ictus
· Insuficiencia renal/necesidad de diálisis
¿Cómo evolucionan los síntomas en la enfermedad de Fabry?
Etapa temprana2
Los síntomas tempranos de la enfermedad, que pueden iniciar en la niñez, incluyen entre otros:
- Dolor en las extremidades.
- Angioqueratomas.
- Proteinuria.
- Alteraciones gastrointestinales.
- Hipohidrosis.
Etapa intermedia2,3
Síntomas frecuentes o graves del sistema nervioso periférico que interfieren con las actividades diarias:
- Dolor neuropático frecuente, crisis de dolor.
-
Diarrea, dolor abdominal u otra disfunción gastrointestinal incapacitante*.
[Y/O] enfermedad renal*:
- Disminución de la tasa de filtración.
- Albuminuria persistente.
-
Glomerulosclerosis en la biopsia renal.
[Y/O] enfermedad cardíaca*:
- Arritmia que no requiere medicación o intervención, hipertrofia ventricular izquierda en ecocardiografía o resonancia magnética cardíaca, sin o con leve fibrosis cardíaca.
- Enfermedad cardíaca sintomática que no requiere tratamiento crónico.
[Y/O] lesiones en la materia blanca cerebral* (en resonancia magnética cerebral).
Etapa avanzada2
Enfermedad renal avanzada*:
- Enfermedad renal crónica.
- Diálisis a largo plazo o trasplante.
[Y/O] enfermedad cardíaca avanzada*:
- Infarto de miocardio, angina inestable.
- Insuficiencia cardíaca congestiva que requiere tratamiento crónico.
-
Arritmia que requiere tratamiento.
[Y/O] evento cerebrovascular*:

- Accidente cerebrovascular.
- Ataque isquémico transitorio.
*No atribuible a causas distintas de la enfermedad de Fabry.
AIT: accidente isquémico transitorio; ECG: electrocardiograma; GL3: globotriaosilceramida; HVI: hipertrofia ventricular izquierda;
SNC: sistema nervioso central; SNP: sistema nervioso periférico; TFG: tasa de filtrado glomerular; TFGe: tasa de filtrado glomerular estimada.
Referencias: 1. Eng CM, et al. Genet Med 2006;8:538-48. 2. Germain DP. Orphanet J Rare Dis 2010; 5: 30. 3. Arends M, et al. J Am Soc Nephrol 2017; 28: 1631-1641.
Progresión de la enfermedad
¿Cuáles son las principales complicaciones que pueden aparecer
a medida que progresa la enfermedad de Fabry?
Cuando la enfermedad de Fabry progresa, puede presentarse deterioro de la función renal y cardiomiopatía hipertrófica.
Además, se incrementa el riesgo de desarrollo de complicaciones fatales, como enfermedad renal crónica en estadio final, infarto cerebral, fibrosis cardíaca, arritmia o muerte prematura.
Fallo renal
a los 40 años
Cardiopatías
a los 40-50 años
Accidentes cerebrovasculares
a los 30-40 años
Afectación cardíaca
La enfermedad de Fabry no diagnosticada y no tratada provoca lesiones cardíacas progresivas, irreversibles y potencialmente mortales.1,2
Progresión de la afectación cardíaca en la enfermedad de Fabry3
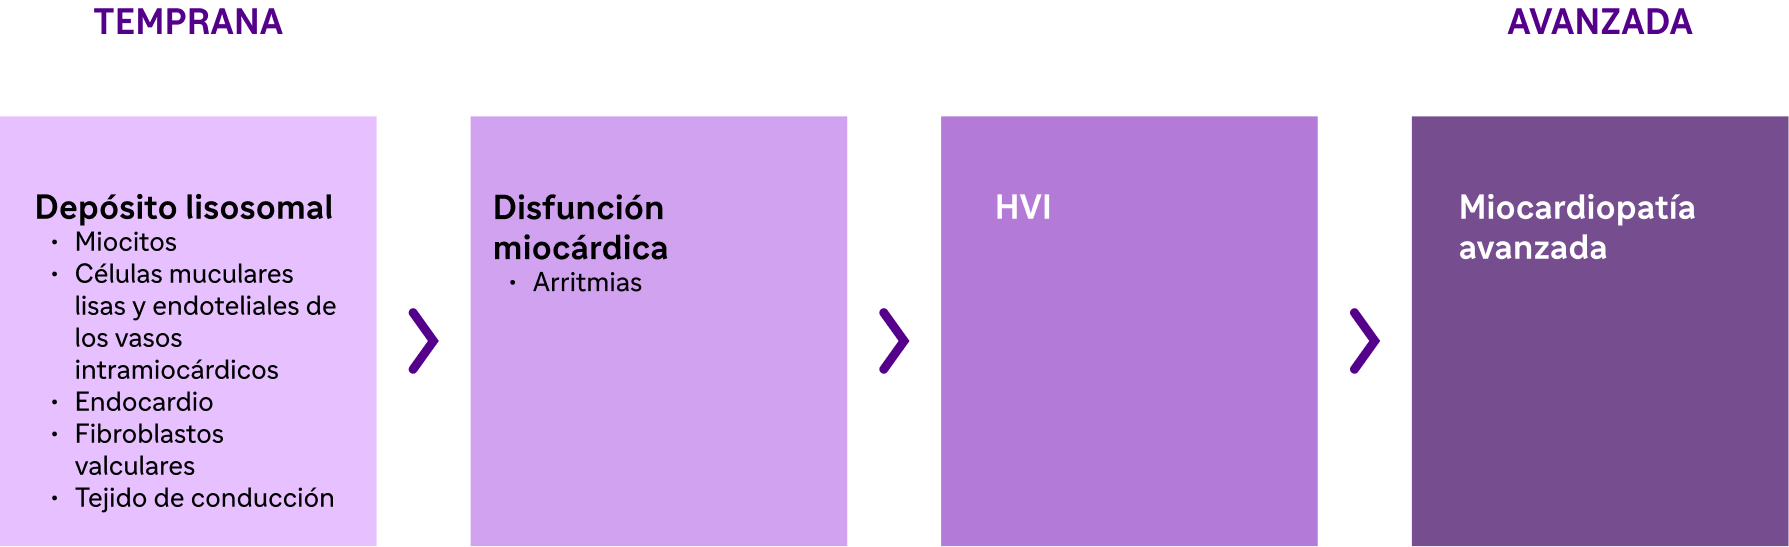
Modelo de la progresión cardíaca en la enfermedad de Fabry3
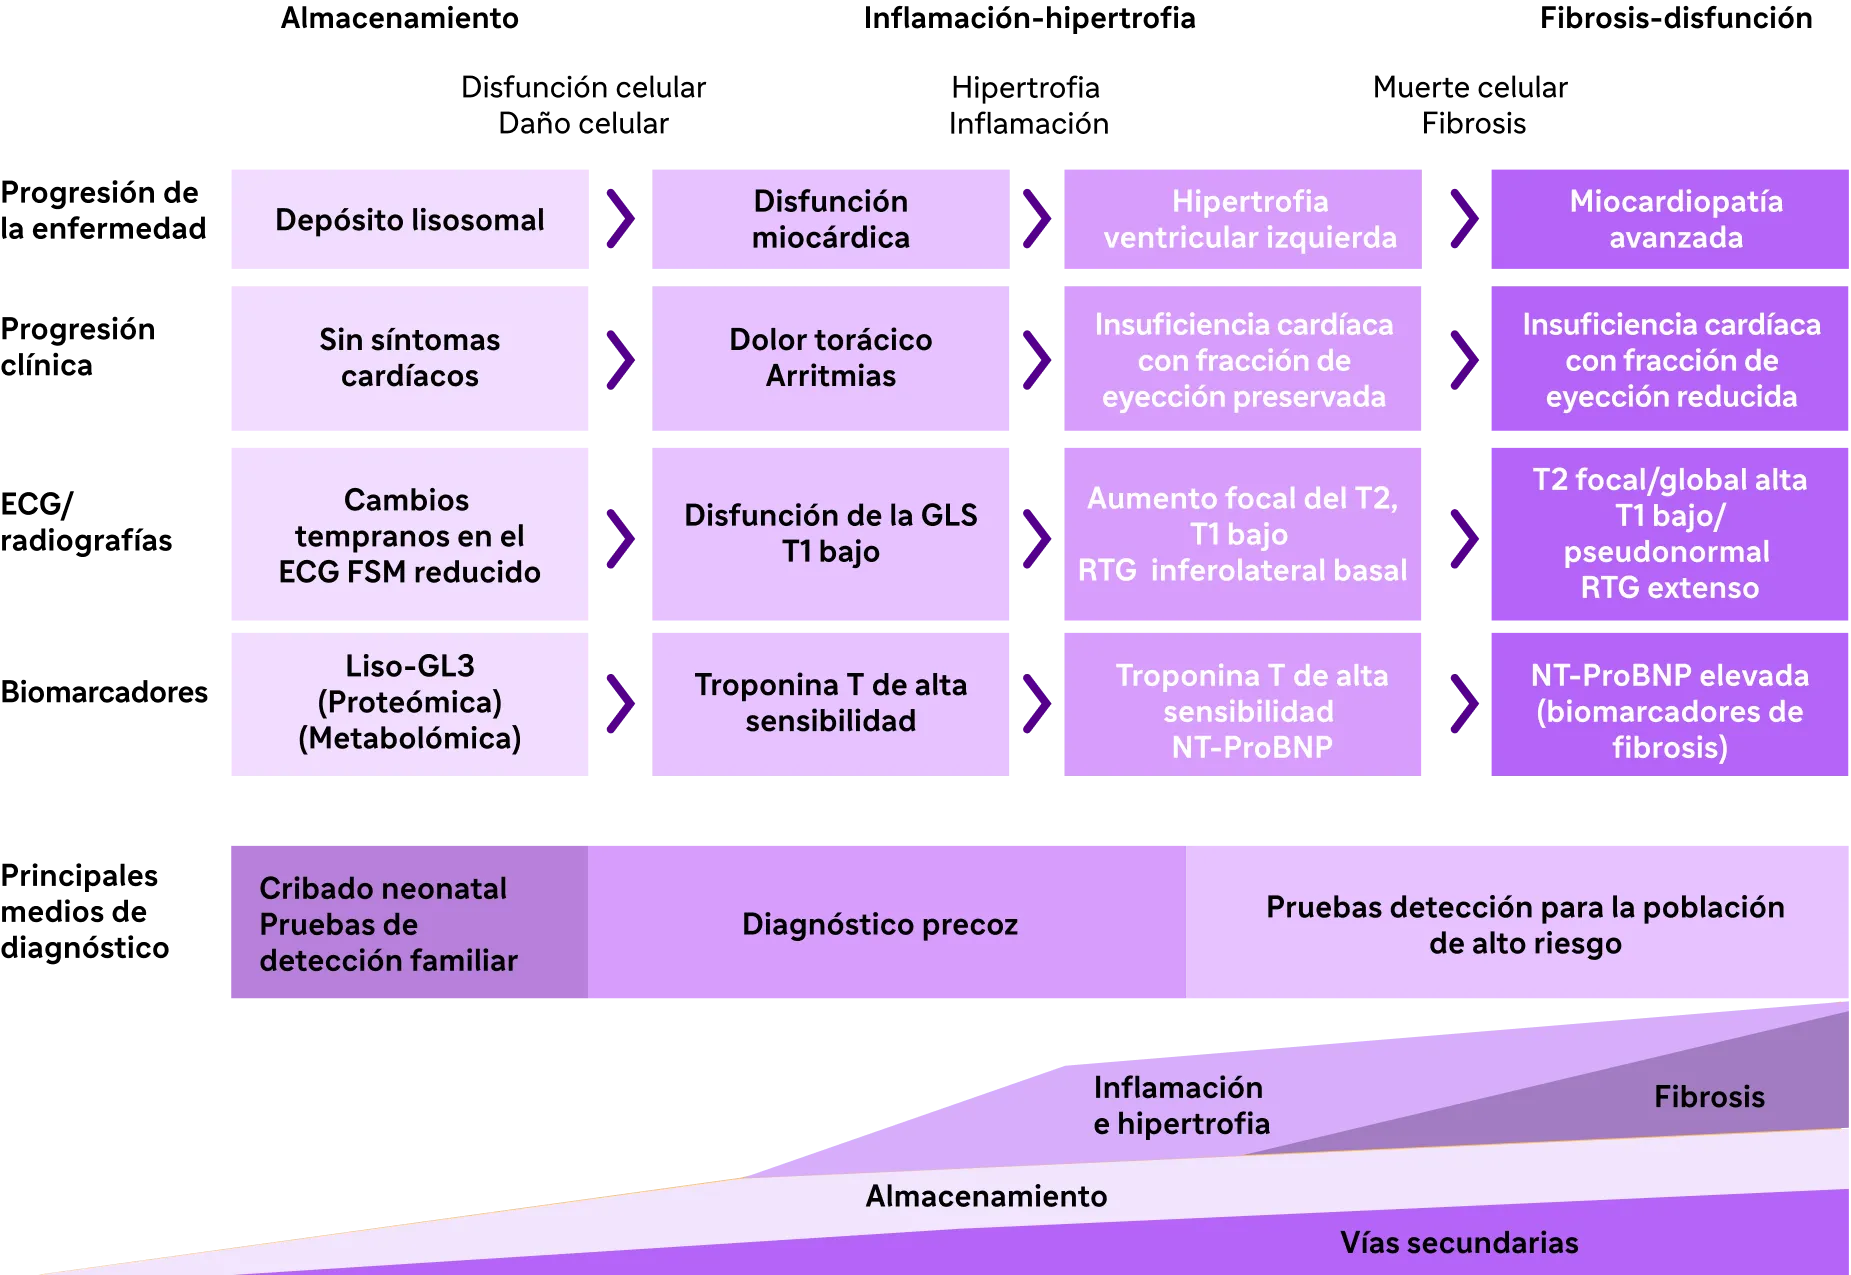
Adaptado de Pieroni M et al 2021.3
ECG: electrocardiograma; GLS: deformación longitudinal global; HVI: hipertrofia ventricular izquierda, RTG: realce tardío de gadolinio; Liso-GL3: globotriaosilesfingosina; FSM: flujo sanguíneo miocárdico; NT-proBNP: fracción aminoterminal del propéptido natriurético tipo B; T1: ponderado en T1; T2: ponderado en T2.
Afectación renal
La enfermedad de Fabry no diagnosticada y no tratada puede provocar una lesión renal progresiva que puede llegar a ser irreversible y potencialmente mortal.1,2
Modelo de progresión renal en la enfermedad de Fabry1
TEMPRANA
- Lesión podocitaria
- Albuminuria/proteinuria
- Creatina sérica elevada
- Disminución progresiva de la tasa de filtración glomerular
AVANZADA
- ERT: diálisis/transplante renal
¿Cómo afecta la enfermedad de Fabry a la esperanza de vida?
El daño progresivo de los órganos y los tejidos asociado a la enfermedad de Fabry puede causar la disminución sustancial de la esperanza de vida.4,5
- La mediana de la supervivencia en los hombres con enfermedad de Fabry es de 50 años, lo que representa una reducción de 20 años en la esperanza de vida con respecto a la población general.4
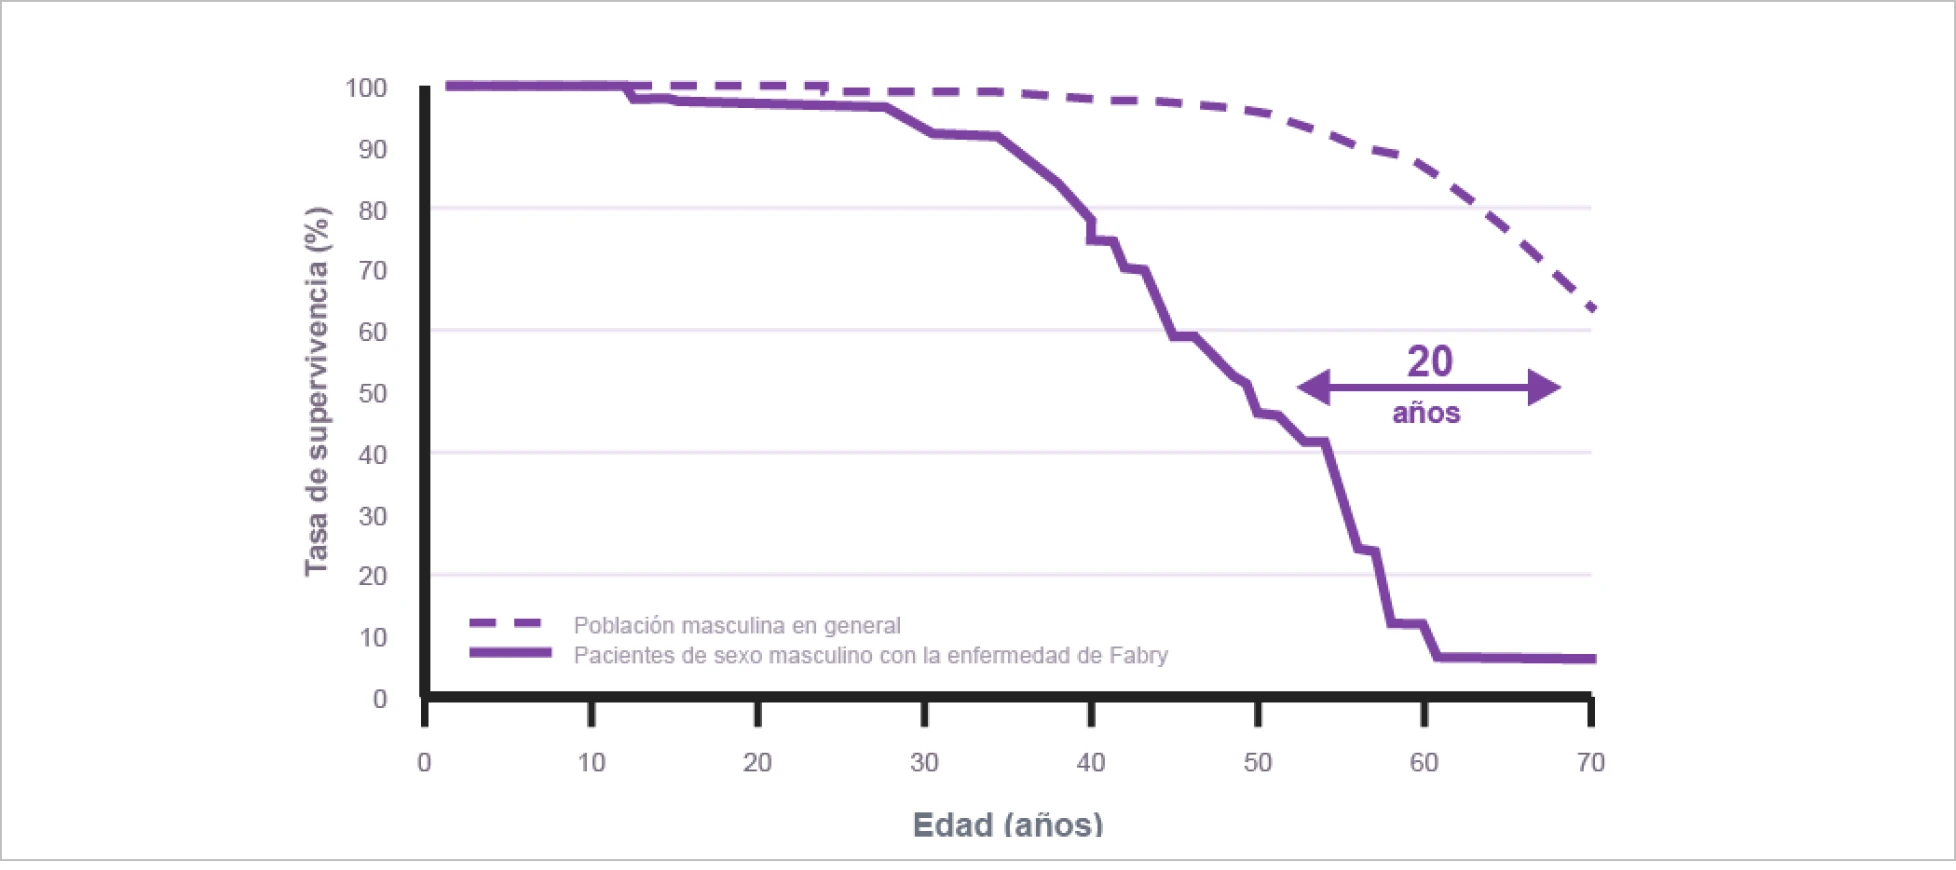
Adaptado de MacDermot KD et al. 2001.4
- La mediana de la supervivencia en las mujeres con enfermedad de Fabry es de 70 años, lo que representa una reducción de 15 años en la esperanza de vida con respecto a la población general.5
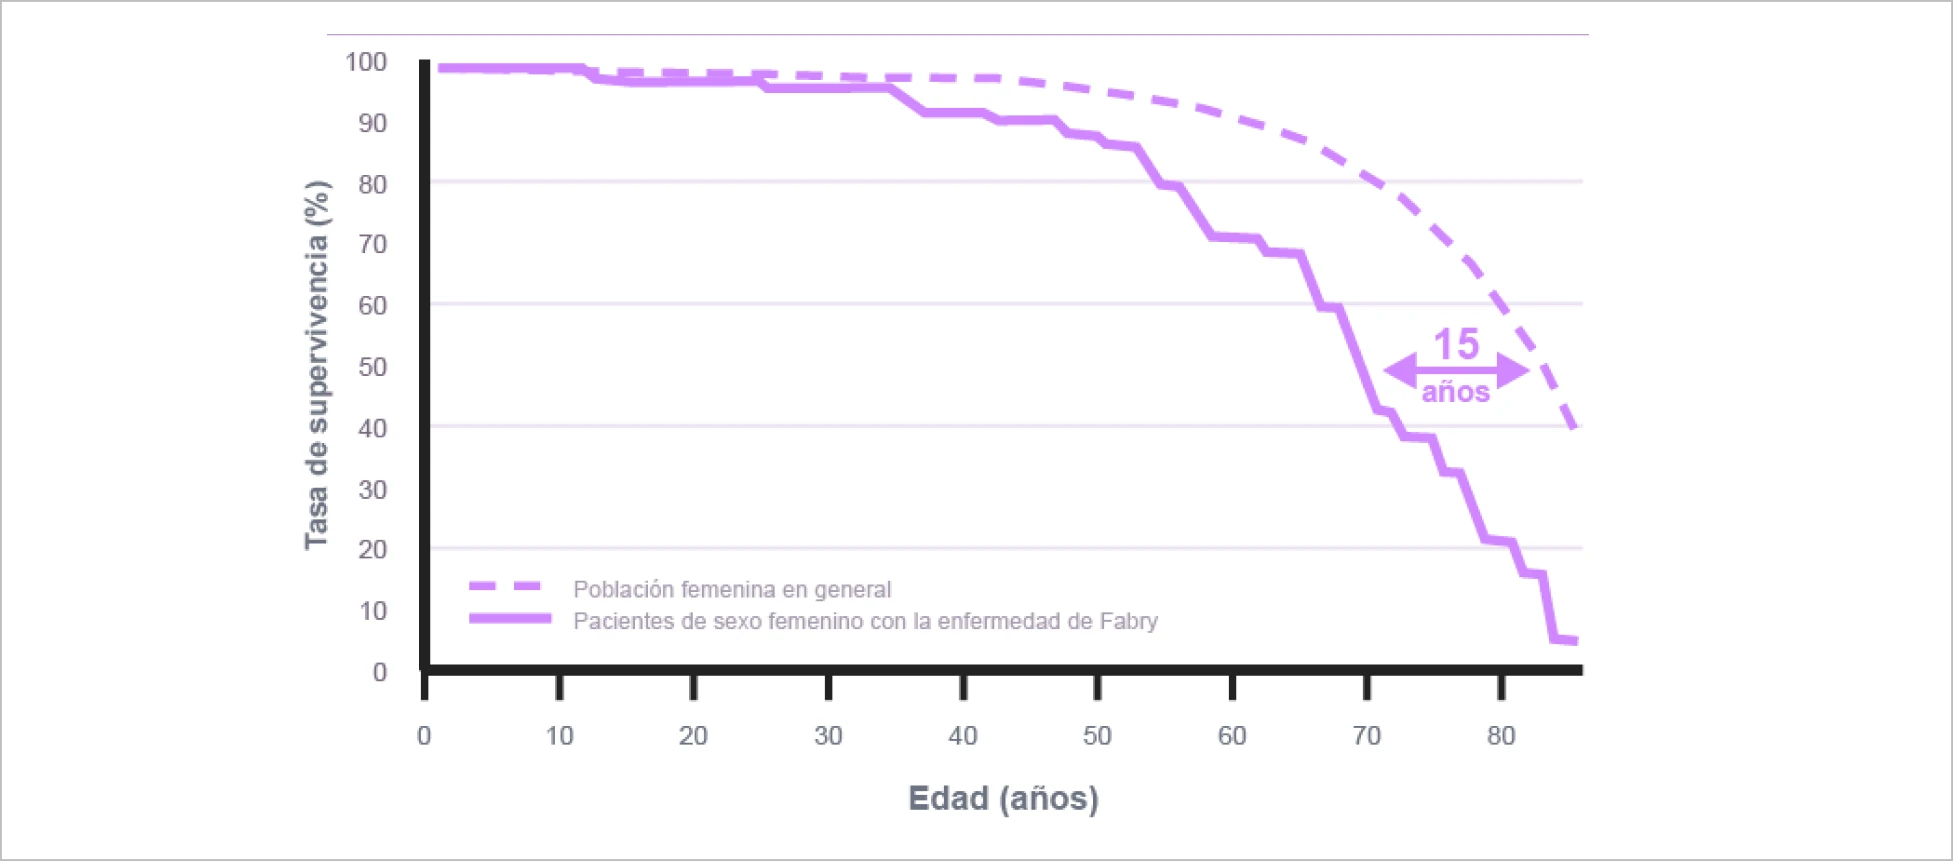
Adaptado de MacDermot KD et al. 2001.5
Fenotipos de la enfermedad
¿Cuáles son los fenotipos clínicos de la enfermedad de Fabry?
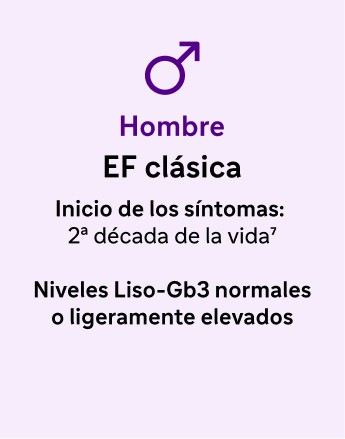
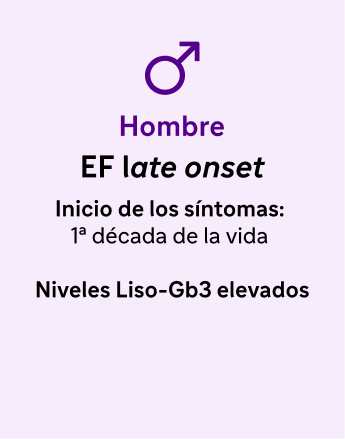
La enfermedad de Fabry se clasifica en dos fenotipos principales, clásico y late onset (de inicio tardío):1-3
- En la enfermedad de Fabry clásica, la actividad de la α-Gal A está ausente o es muy baja y los niveles de Liso-Gb3 son altos. Los pacientes presentan los síntomas característicos de la enfermedad de Fabry, que suelen comenzar en la infancia.1
- En la enfermedad de Fabry late onset o de inicio tardío, la actividad de la α-Gal A es residual y los niveles de Liso-Gb3 presentan elevaciones leves o moderadas. Suele presentarse una evolución de la enfermedad más variable y leve que en la enfermedad de Fabry clásica.1,2
Ambos fenotipos de la enfermedad de Fabry son progresivos y pueden provocar insuficiencia orgánica y complicaciones graves en la edad adulta y reducir la esperanza de vida.4,5
Fenotipos de la enfermedad de Fabry1,2
| Características | EF clásica | EF late onset |
|---|---|---|
| Edad de inicio | Primera infancia | 3ª o 4ª década de la vida, o más tarde |
| Actividad de α-Gal A | Ausente o marcadamente reducida
(<1 % de la media normal) | Niveles variables de actividad residual |
| Afectación orgánica | Afectación de múltiples sistemas orgánicos que puede conducir a insuficiencia multiorgánica | A menudo uno o unos pocos sistemas orgánicos afectados |
| Signos y síntomas | Dolor neuropático y crisis dolorosas, angioqueratomas, córnea verticillata, hipohidrosis/anhidrosis, síntomas gastrointestinales | Inicio más tardío de los síntomas en comparación con la enfermedad clásica; pueden presentarse asimismo miocardiopatía, ERC, dolor y crisis dolorosas6 |
| Progresión
de la enfermedad | La ERC progresa a insuficiencia renal, miocardiopatía, ictus/AIT, enfermedad cardiovascular y muerte cardiovascular | La actividad enzimática residual puede prevenir la progresión hacia una afectación multiorgánica |
La gravedad de la enfermedad de Fabry puede asociarse mutaciones específicas en α-Gal A2
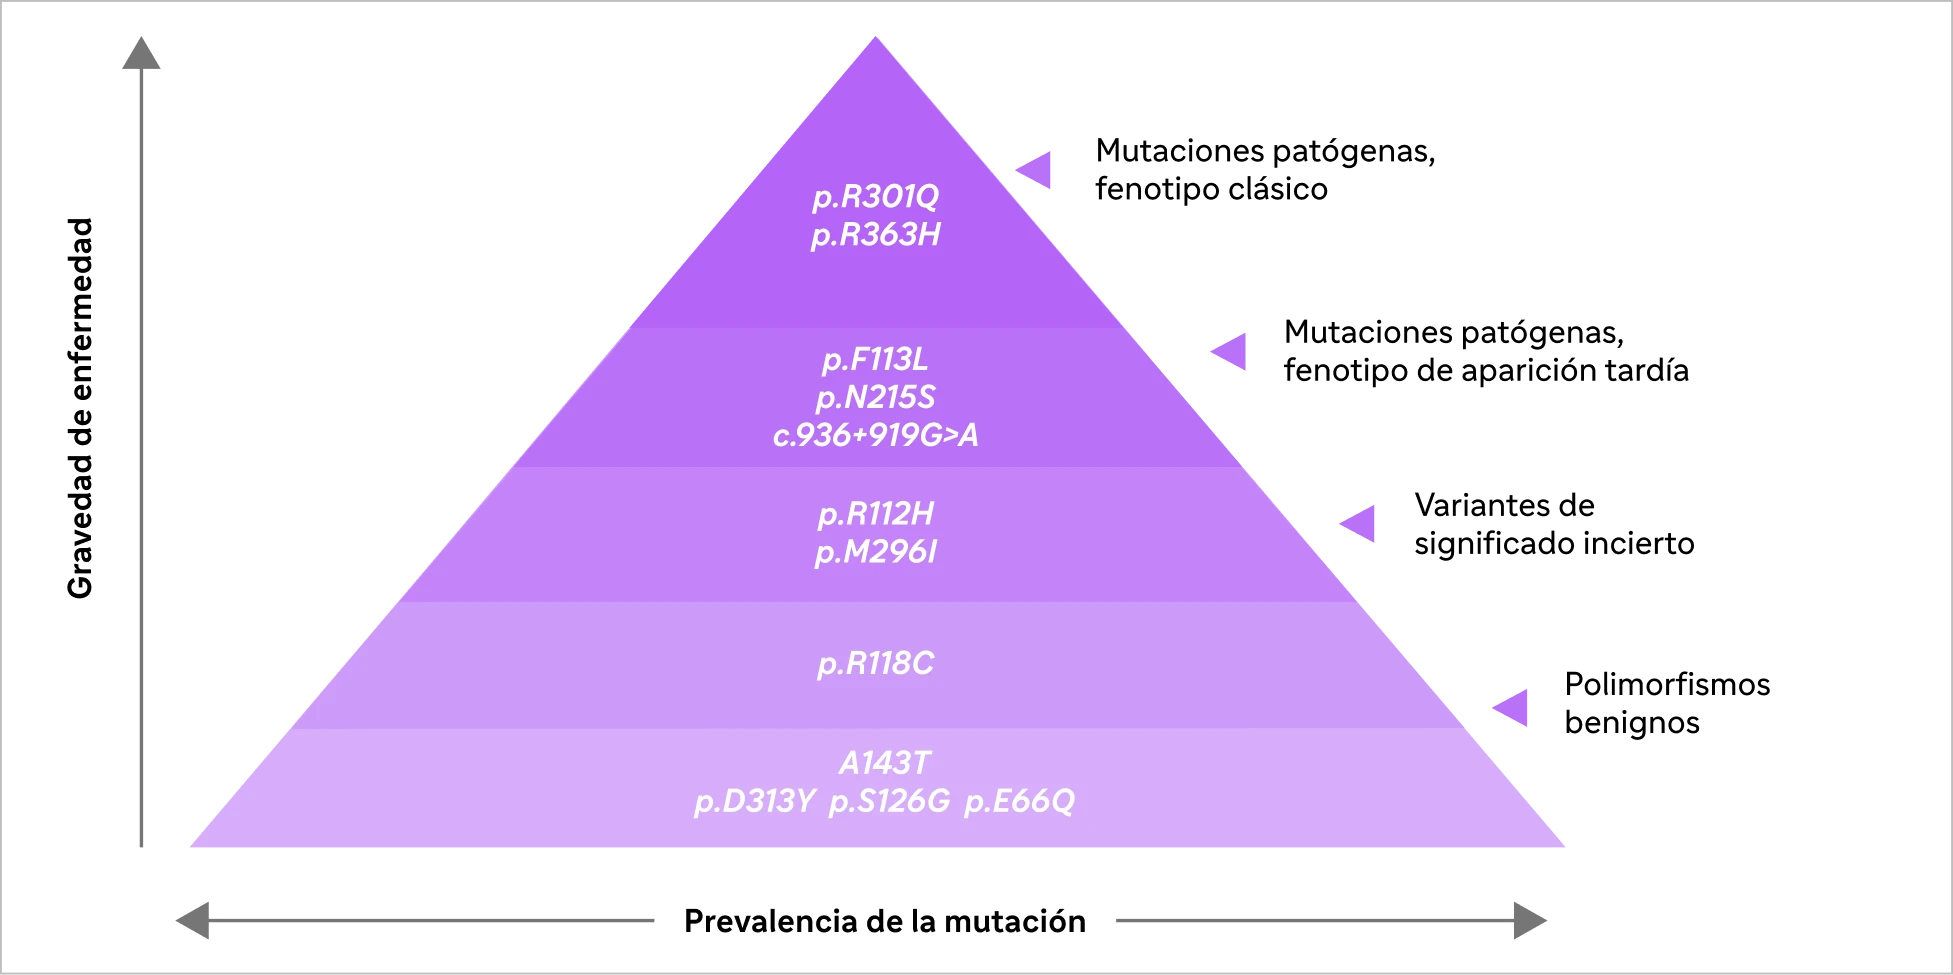
Adaptado de Ortiz A et al, 2018.2
La enfermedad de Fabry se presenta con un amplio espectro de fenotipos clínicos progresivos, afectando de manera diferente a mujeres, hombres y niños, y los síntomas pueden variar según el genotipo y la etapa de la enfermedad.1,2
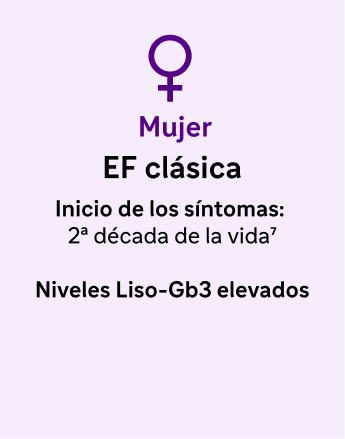
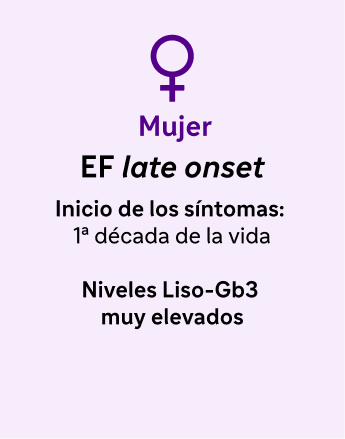
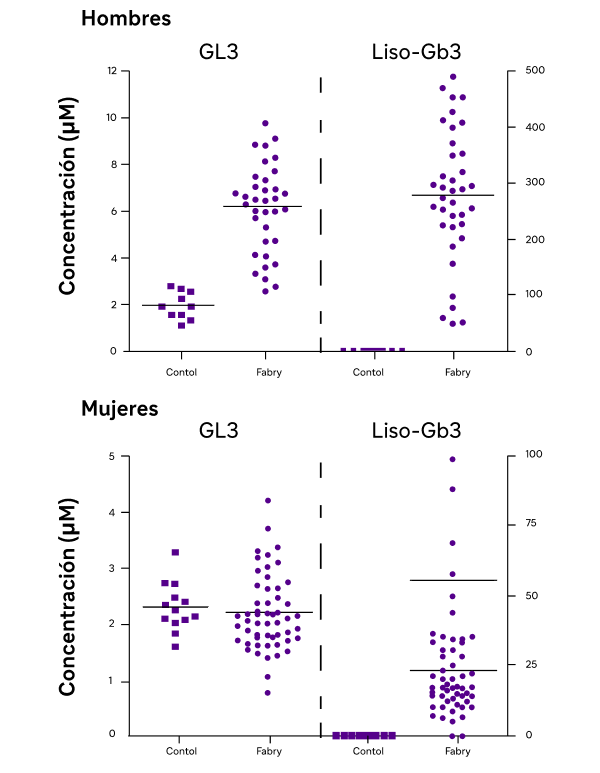
Extraido de Rombach R. Biochim Biophys Acta 20108
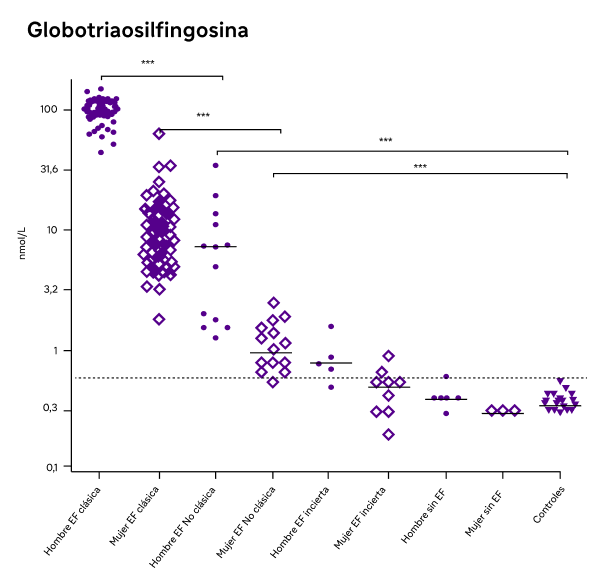
Extraído de Smid BE, et al . J MedGenet. 20159
***p<0,01.
EF: enfermedad de Fabry; GL3: Globotriaosilceramida; Liso-Gb3: globotriasilesfingosina.
EF: enfermedad de Fabry; ERC: enfermedad renal crónica; AIT: accidente isquémico transitorio; α-Gal A: enzima α-galactosidasa A.
Referencias: 1. Germain DP, et al. Orphanet J Rare Dis. 2010; 5: 30. 2. Ortiz A, et al. Mol Genet Metab 2018; 123(4): 416-427. 3. Arends M, et al. Mol Genet and Metab 2017; 121: 157-161. 4. MacDermot KD, et al. J Med Gen 2001; 38(11): 750-760. 5. MacDermot KD, et al. J Med Gen 2001; 38(11): 769-775. 6. Wallace E, et al. Orphanet J Rare Dis 2025;20:308. 7. Wilcox, et al. Mol Genet Metab. 2008;93:112-28. 8. Rombach R. Biochim Biophys Acta 2010; 1802: 741-8. 9. Smid BE, et al . J MedGenet. 2015 Apr;52(4):262-8.
Mujer y Fabry
¿Por qué el espectro de las manifestaciones clínicas de la enfermedad de Fabry en las mujeres es más amplio?
Esto ocurre por un proceso llamado lyonización.
La lyonización es un proceso que provoca que uno de los dos cromosomas X en algunas o todas las células del embrión femenino se inactive aleatoriamente.1
Mujeres heterocigoticas (IS: 4%)*
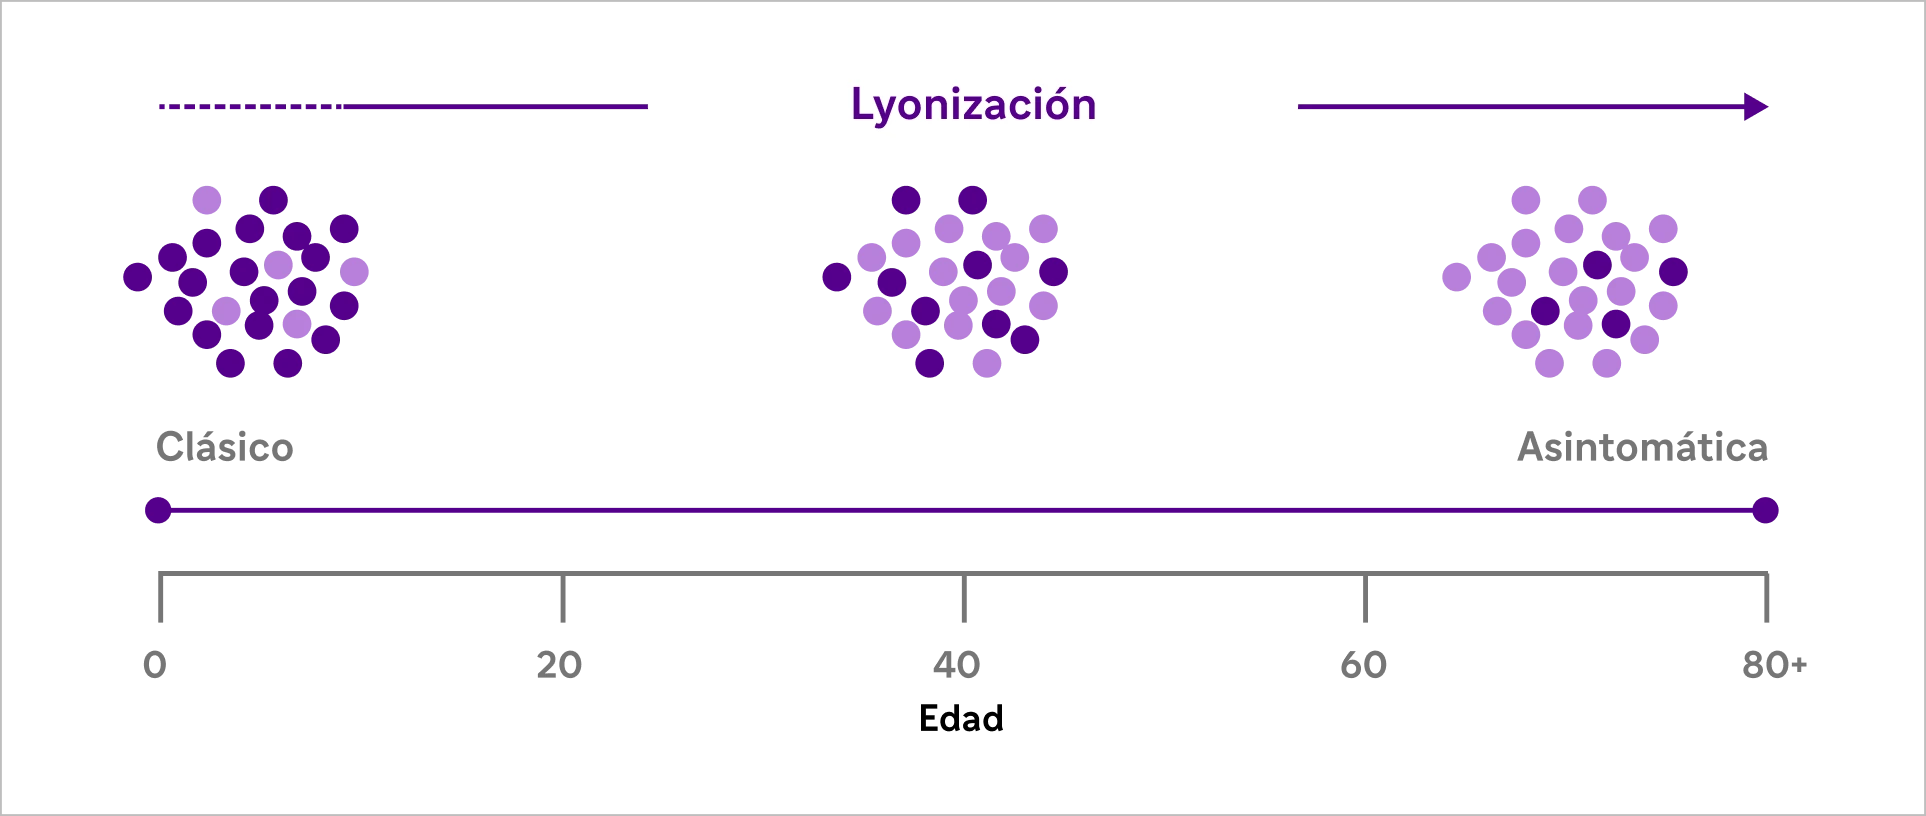
*IS: Índice de severidad.
Adaptado de Crow YJ, et al. Am J Med. 2004.2
-
La inactivación aleatoria del cromosoma X:1
- Ocurre en pacientes heterocigóticas.
- Puede diferir de un órgano a otro. - Cuanto mayor es el porcentaje de células que expresan el cromosoma X con el gen mutado, más severos pueden ser los síntomas.4
- Las mujeres heterocigotas presentan un mosaico de células normales y mutadas, en proporciones variables.3
- Como consecuencia, una misma paciente puede presentar afectación grave en algunos órganos y no manifestar síntomas en otros.5
Mosaicismo en podocitos de mujeres Fabry
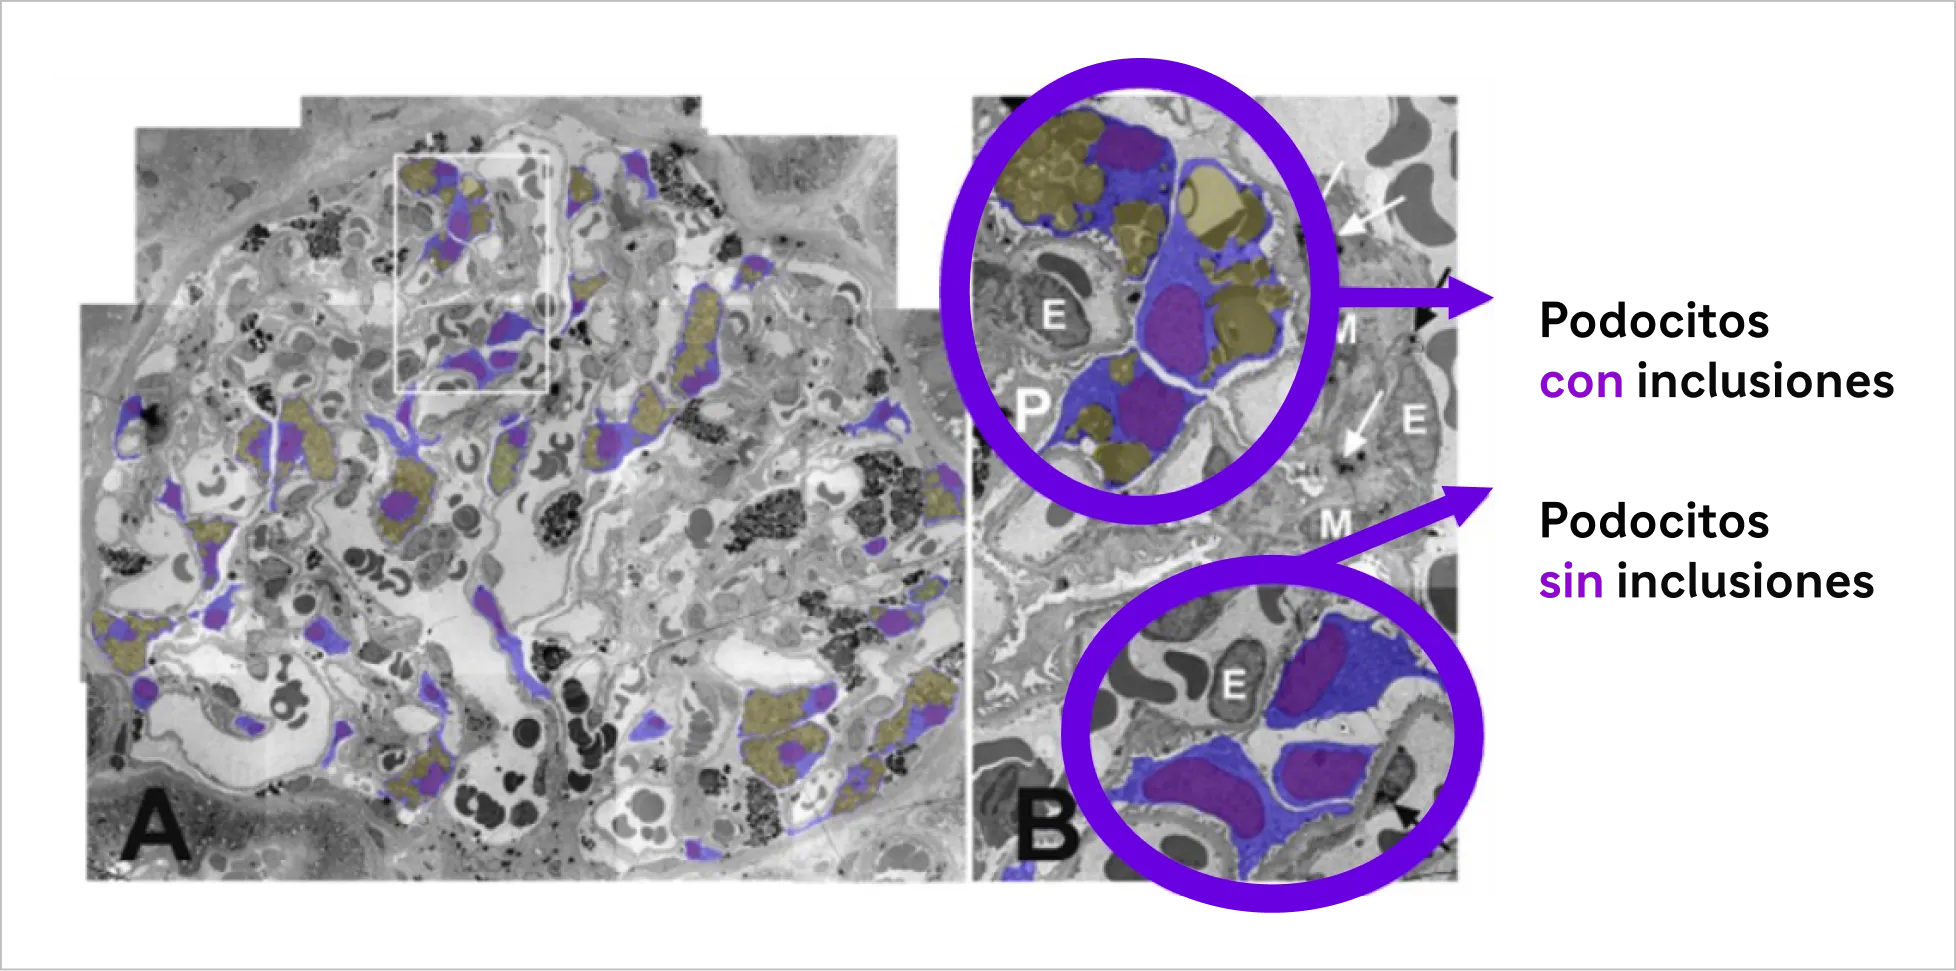
Microscopía electrónica del glomérulo de una mujer con enfermedad de Fabry.
A: imagen del glomérulo; B: ampliación de la zona marcada con un rectángulo blanco.
Los citoplasmas de los podocitos con núcleos visibles están coloreados en azul.
Los núcleos en morado y las inclusiones de Gb3 en amarillo.
¿Pueden las mujeres presentar una afectación tan severa como los varones con enfermedad de Fabry clásica?
Sí. El espectro de la gravedad en mujeres heterocigotas varía desde asintomática hasta el fenotipo severo similar al observado en pacientes varones con enfermedad de Fabry clásica.6,7
Se han notificado manifestaciones clínicas graves en al menos el 43 % de las mujeres heterocigotas.6,7 |
A pesar de ser una enfermedad asociada al cromosoma X, las mujeres NO SON ÚNICAMENTE PORTADORAS.
La comunidad científica considera que se debe evitar el término 'portador.'8,9
- Las pacientes heterocigotas que expresan mayoritariamente el alelo GLA no alterado (wild-type) experimentarán pocos o ningún síntoma.6
- Las pacientes que expresan mayoritariamente el alelo GLA mutado tienen una sintomatología que puede imitar el fenotipo masculino.6
Referencias:
1. Taherian M, et al. ICNSJ 2016; 3(2): 81-91. 2. Crow YJ, et al. Am J Med. 2004; 129A: 13G. 3. Guffon N. J Med Genet 2003; 40(4): e38. doi: 10.1136/jmg.40.4.e38. 4.Germain DP. Orphanet J Rare Dis 2010; 5: 30. 5. Desnick, RJ, et al. “α-Galactosidase A Deficiency: Fabry Disease.” The Online Metabolic and Molecular Bases of Inherited Disease Eds. David L. Valle, et al. McGraw-Hill, 2019. Disponible en: https://ommbid.mhmedical.com/content.aspx?bookid=2709&jonid=225546984. 6. Ortiz A, et al. Mol Genet Metab. 2018, pii: S1096-7192(17)30768-0. 7. Mauer, et al. PLoS One. 2014; 9(11): e112188. 8. Wilcox WR, et al. Mol Genet Metab 2008; 93(2): 112-28. 9. Deegan PB et al. J Med Genet 2006; Genet Couns 2008; 17(1): 79-83.
¿Tienes alguna pregunta? Escríbenos para resolver tus dudas.
Consulta de Información Médica
MAT-ES-2602512 V2 Septiembre 2026